

2. Badania genetyczne w kierunku mukowiscydozy, badania przesiewowe, rozpoznanie mukowiscydozy (14)
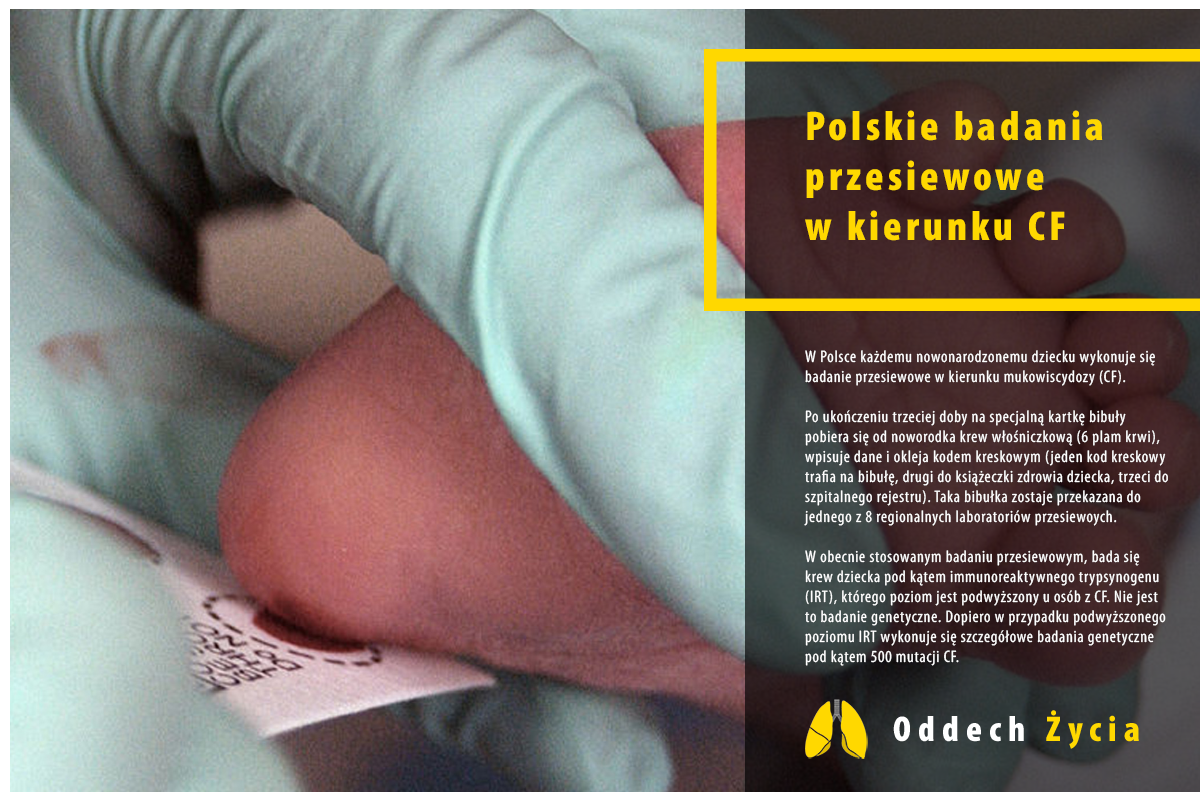
Badania przesiewowe w kierunku mukowiscydozy są jednym z kluczowych narzędzi wczesnego wykrywania tej choroby, co ma ogromne znaczenie dla poprawy rokowań i jakości życia pacjentów. Mukowiscydoza jest chorobą genetyczną, która dotyka głównie płuca, trzustkę i inne narządy, a jej objawy mogą być początkowo niespecyficzne, co utrudnia diagnozowanie na podstawie samej obserwacji klinicznej. Dlatego badania przesiewowe, zwłaszcza u noworodków, pozwalają na szybkie zidentyfikowanie osób zagrożonych i rozpoczęcie odpowiedniego leczenia jeszcze przed pojawieniem się poważnych objawów.
W większości krajów rozwiniętych, w tym w Polsce, badania przesiewowe w kierunku mukowiscydozy są rutynowo wykonywane u wszystkich noworodków. Procedura ta polega na pobraniu próbki krwi z pięty dziecka, zazwyczaj w pierwszych dniach życia, i przebadaniu jej pod kątem określonych wskaźników. Najczęściej stosowanym testem jest pomiar stężenia immunoreaktywnego trypsynogenu (IRT) , który jest enzymem produkowanym przez trzustkę. Wysokie stężenie IRT może sugerować obecność mukowiscydozy, ponieważ choroba zakłóca funkcjonowanie trzustki, prowadząc do nadmiernego wydzielania tego enzymu.
Jeśli wynik testu IRT jest dodatni lub wskazuje na podejrzenie mukowiscydozy, przeprowadza się kolejne etapy diagnostyki. Zwykle obejmują one wykonanie badań genetycznych próbki i testu potowego , który mierzy stężenie jonów chlorkowych w pocie. U osób z mukowiscydozą stężenie chlorków w pocie jest znacznie podwyższone ze względu na zaburzenia transportu jonów spowodowane mutacją genu CFTR. Test potowy uważany jest za złoty standard w diagnostyce mukowiscydozy, ponieważ jest zarówno czuły, jak i specyficzny. Jeśli wynik testu potowego również wskazuje na mukowiscydozę, przeprowadza się dodatkowe badania genetyczne w celu potwierdzenia diagnozy i określenia rodzaju mutacji genu CFTR.


Warto podkreślić, że badania przesiewowe mają na celu nie tylko potwierdzenie obecności choroby, ale także identyfikację nosicieli mutacji genu CFTR. Osoby, które są nosicielami, nie wykazują objawów mukowiscydozy, ale mogą przekazać zmienioną kopię genu swoim dzieciom. Jeśli obaj rodzice są nosicielami, istnieje 25-procentowe ryzyko, że ich dziecko urodzi się z mukowiscydozą. Dlatego badania przesiewowe mogą również pełnić rolę profilaktyczną, szczególnie wśród par planujących posiadanie dzieci.
W przypadku osób dorosłych, które nie były objęte badaniami przesiewowymi w okresie niemowlęcym, diagnostyka mukowiscydozy może być prowadzona na podstawie objawów klinicznych. Typowe objawy obejmują nawracające infekcje układu oddechowego, przewlekłe zapalenie płuc, problemy z oddychaniem, niedobory wzrostu lub wagi, a także trudności z trawieniem tłuszczów, co manifestuje się tłustym stolcem. W takich sytuacjach lekarze mogą zalecić wykonanie testu potowego, badań genetycznych lub innych testów diagnostycznych, aby potwierdzić lub wykluczyć mukowiscydozę.
Jednym z największych wyzwań w badaniach przesiewowych jest zapewnienie ich szerokiego dostępu oraz standaryzacja procedur w różnych regionach kraju. W Polsce system badań przesiewowych jest dobrze rozwinięty, choć wciąż istnieją różnice w organizacji opieki medycznej między poszczególnymi ośrodkami. Ważne jest, aby rodzice i opiekunowie byli świadomi znaczenia tych badań i współpracowali z personel medycznym w celu zapewnienia ich prawidłowego przebiegu.
Podsumowując, badania przesiewowe w kierunku mukowiscydozy są niezwykle ważne dla wczesnego wykrywania choroby i rozpoczęcia odpowiedniego leczenia. Dzięki nim możliwe jest zidentyfikowanie osób zagrożonych jeszcze przed pojawieniem się poważnych objawów, co znacząco poprawia rokowania i jakość życia pacjentów. Kluczowe znaczenie mają tutaj testy IRT, test potowy oraz badania genetyczne, które pozwalają na precyzyjne potwierdzenie diagnozy. Warto również pamiętać, że badania przesiewowe mogą pomóc w identyfikacji nosicieli mutacji genu CFTR, co ma istotne znaczenie dla planowania rodziny. Dlatego warto wspierać działania na rzecz poprawy dostępności i jakości badań przesiewowych, aby zapewnić każdemu dziecku szansę na zdrowie i komfortowe życie mimo ryzyka mukowiscydozy.
Badania genetyczne w trakcie planowania ciąży to jedno z najważniejszych narzędzi, które mogą pomóc przyszłym rodzicom w ocenie ryzyka wystąpienia chorób genetycznych u potomstwa, takich jak mukowiscydoza. Mukowiscydoza jest chorobą genetyczną o dziedziczeniu autosomalnym recesywnym, co oznacza, że dziecko może zachorować tylko wtedy, gdy od każdego z rodziców odziedziczy jedną zmienioną (mutowaną) kopię genu CFTR. Jeśli Ty lub Twój partner/ka martwicie się ryzykiem mukowiscydozy, ponieważ w Waszej rodzinie występowały już przypadki tej choroby, możecie skorzystać z konsultacji w Poradni Genetycznej . To miejsce, gdzie specjaliści pomogą Wam zrozumieć ryzyko i zaproponują odpowiednie badania.
Specjalista w Poradni Genetycznej może zlecić badania genetyczne w kierunku nosicielstwa mutacji genu CFTR. Nosicielstwo oznacza, że osoba ma jedną zmienioną kopię genu CFTR, ale nie wykazuje objawów choroby, ponieważ druga kopia genu jest prawidłowa. Jednak jeśli obaj rodzice są nosicielami, istnieje 25-procentowe ryzyko, że ich dziecko urodzi się z mukowiscydozą. Badania te są szczególnie ważne dla par, które mają w rodzinie bliskich krewnych dotkniętych tą chorobą, ponieważ ryzyko nosicielstwa wzrasta w takich przypadkach.
Warto podkreślić, że dostęp do Poradni Genetycznej jest możliwy zarówno na podstawie skierowania od lekarza POZ, jak i od innego specjalisty, np. ginekologa czy pediatry. Skierowanie jest ważne, ponieważ w wielu przypadkach umożliwia bezpłatne wykonanie badań genetycznych w ramach publicznego systemu opieki zdrowotnej. Jeśli jednak nie macie skierowania, wizyta konsultacyjna w Poradni Genetycznej będzie odpłatna. Dlatego warto wcześniej skonsultować się z lekarzem podstawowej opieki zdrowotnej, który oceni potrzebę skierowania na takie badania.

Badania genetyczne w kierunku nosicielstwa genu CFTR polegają na pobraniu próbki krwi lub wymazu z błony śluzowej policzka, która następnie jest analizowana pod kątem obecności najczęstszych mutacji tego genu. W Polsce testy te obejmują najczęściej występujące mutacje, choć warto pamiętać, że gen CFTR może mieć ponad 2000 różnych wariantów mutacyjnych. Dlatego w niektórych przypadkach, zwłaszcza jeśli w rodzinie występowały nietypowe mutacje, może być konieczne wykonanie bardziej szczegółowych badań.
Jeśli wyniki badań wykażą, że jedno z przyszłych rodziców jest nosicielem mutacji genu CFTR, zaleca się przetestowanie również drugiego partnera. Jeśli okaże się, że obaj partnerzy są nosicielami, para może skorzystać z dodatkowych konsultacji genetycznych, aby omówić dostępne opcje. W takich sytuacjach możliwe jest wykonanie diagnostyki prenatalnej (np. amniopunkcji lub biopsji kosmówki) w celu sprawdzenia, czy rozwijające się dziecko odziedziczyło dwie zmienione kopie genu. Alternatywnie, pary mogą rozważyć metody wspomaganego rozrodu, takie jak diagnostyka genetyczna przed implantacją (PGD) , która pozwala na selekcję zarodków wolnych od mutacji.
Planowanie ciąży z uwzględnieniem badań genetycznych to proces, który wymaga czasu i wsparcia. Ważne jest, aby podejmować decyzje w pełni świadomie, korzystając z informacji dostarczonych przez specjalistów. Konsultacje genetyczne mogą pomóc w zrozumieniu wyników badań, ocenie ryzyka oraz dyskusji nad możliwymi scenariuszami.
Warto również wspomnieć, że badania genetyczne w trakcie planowania ciąży nie dotyczą wyłącznie mukowiscydozy. Istnieje wiele innych chorób genetycznych, które mogą być dziedziczone w podobny sposób, np. talasemia, fenyloketonuria czy dystrofia mięśniowa Duchenne’a. Dlatego warto omówić z lekarzem swoje historie rodzinne, aby określić, jakie badania mogą być najbardziej odpowiednie w danym przypadku.
Podsumowując, badania genetyczne w trakcie planowania ciąży są ważnym narzędziem, które pozwala przyszłym rodzicom zrozumieć ryzyko wystąpienia chorób genetycznych, takich jak mukowiscydoza. Jeśli Ty lub Twój partner/ka martwicie się ryzykiem tej choroby ze względu na jej występowanie w rodzinie, skonsultujcie się z Poradnią Genetyczną. Specjalista może zlecić odpowiednie badania w kierunku nosicielstwa mutacji genu CFTR, a dostęp do takich badań jest możliwy zarówno na podstawie skierowania od lekarza POZ, jak i innych specjalistów. Dzięki temu możecie podjąć świadome decyzje i zaplanować ciążę w sposób, który najlepiej odpowiada Waszym potrzebom i możliwościom.
Aby dowiedzieć się, czy jesteś nosicielem genu odpowiedzialnego za mukowiscydozę, warto zrozumieć, jak działa dziedziczenie tej choroby i jakie narzędzia diagnostyczne są dostępne. Mukowiscydoza jest spowodowana mutacjami w genie CFTR (Cystic Fibrosis Transmembrane Conductance Regulator), który odpowiada za transport jonów chlorkowych przez błony komórkowe. Jeśli jedna kopia tego genu jest uszkodzona, a druga jest prawidłowa, osoba nie wykazuje objawów choroby, ale jest nosicielem mutacji. Dopiero gdy dziecko odziedziczy dwie zmienione kopie genu – po jednej od każdego z rodziców – rozwija się mukowiscydoza.
Jeśli masz wątpliwości co do swojego statusu nosiciela, pierwszym krokiem powinna być konsultacja z lekarzem , np. lekarzem podstawowej opieki zdrowotnej (POZ) lub specjalistą, takim jak ginekolog czy genetyk. Lekarz może ocenić Twoją sytuację, zwłaszcza jeśli w Twojej rodzinie występowały przypadki mukowiscydozy lub inne choroby genetyczne. Jeśli ryzyko nosicielstwa jest wysokie, lekarz może skierować Cię na badania genetyczne , które potwierdzą lub wykluczą obecność mutacji w genie CFTR.
Badania genetyczne w kierunku nosicielstwa genu CFTR polegają na pobraniu próbki biologicznej, najczęściej krwi lub wymazu z błony śluzowej policzka. Próbka ta jest następnie analizowana w laboratorium pod kątem obecności najczęstszych mutacji genu CFTR. W Polsce testy te obejmują najczęściej występujące mutacje, choć warto pamiętać, że gen CFTR może mieć ponad 2000 różnych wariantów mutacyjnych. Dlatego w niektórych przypadkach, zwłaszcza jeśli w rodzinie występowały nietypowe mutacje, może być konieczne wykonanie bardziej szczegółowych badań.


Jeśli wynik testu wykaże, że jesteś nosicielem mutacji genu CFTR, nie oznacza to, że Ty sam będziesz cierpiał na mukowiscydozę, ponieważ nosiciele nie wykazują objawów choroby. Jednak informacja ta jest ważna, szczególnie jeśli planujesz rodzinę. Jeśli zarówno Ty, jak i Twój partner/ka jesteście nosicielami, istnieje 25-procentowe ryzyko, że Wasze dziecko urodzi się z mukowiscydozą. W takiej sytuacji para może skorzystać z dodatkowych konsultacji genetycznych, aby omówić dostępne opcje, takie jak diagnostyka prenatalna (np. amniopunkcja lub biopsja kosmówki) lub metody wspomaganego rozrodu, takie jak diagnostyka genetyczna przed implantacją (PGD) .
Warto podkreślić, że badania genetyczne mogą być wykonane zarówno w ramach publicznego systemu opieki zdrowotnej, jak i prywatnie. Aby uzyskać bezpłatne badania w Poradni Genetycznej, potrzebne jest skierowanie od lekarza POZ lub innego specjalisty (skierowanie można otrzymać jedynie jeżeli w rodzinie występowała już mukowiscydoza). Jeśli nie masz skierowania, wizyta konsultacyjna i badania będą odpłatne. Dlatego warto wcześniej skonsultować się z lekarzem, który oceni potrzebę przeprowadzenia testów i jeśli to możliwe wystawi skierowanie.
Kolejnym ważnym aspektem jest świadomość, że nosicielstwo genu CFTR jest stosunkowo powszechne. Szacuje się, że około 1 na 25 osób w populacji europejskiej jest nosicielem mutacji tego genu. Oznacza to, że nawet jeśli w Twojej rodzinie nie było znanych przypadków mukowiscydozy, nadal możesz być nosicielem. Dlatego badania genetyczne mogą być szczególnie przydatne dla par planujących ciążę, zwłaszcza jeśli chcą zminimalizować ryzyko przekazania mutacji potomstwu.
Jeśli jesteś nosicielem genu CFTR, ważne jest również poinformowanie najbliższej rodziny o wyniku testu. Dzięki temu Twoi krewni mogą również rozważyć wykonanie badań genetycznych, aby ocenić własne ryzyko nosicielstwa. Jest to szczególnie istotne dla rodzeństwa, ponieważ mają oni podobny profil genetyczny i mogą dzielić tę samą mutację.
Podsumowując, aby dowiedzieć się, czy jesteś nosicielem genu odpowiedzialnego za mukowiscydozę, należy skonsultować się z lekarzem i rozważyć wykonanie badań genetycznych. Testy te są szczególnie ważne, jeśli w Twojej rodzinie występowały przypadki mukowiscydozy lub jeśli planujesz rodzinę. Wyniki badań mogą pomóc Ci zrozumieć ryzyko związane z nosicielstwem i podjąć świadome decyzje dotyczące planowania rodziny. Pamiętaj, że dostęp do badań genetycznych jest możliwy zarówno w ramach publicznego systemu opieki zdrowotnej (po uzyskaniu skierowania), jak i prywatnie. Dzięki temu możesz zwiększyć swoje bezpieczeństwo i poczucie kontroli nad przyszłością.
Tak, istnieje możliwość, że możesz mieć dziecko chore na mukowiscydozę, nawet jeśli Twoje dotychczasowe dzieci są zdrowe. Mukowiscydoza jest chorobą genetyczną o dziedziczeniu autosomalnym recesywnym, co oznacza, że dziecko musi odziedziczyć dwie zmienione kopie genu CFTR – po jednej od każdego z rodziców – aby rozwinęła się choroba. Jeśli jesteś nosicielem mutacji genu CFTR, ale Twój partner nie jest nosicielem tej samej mutacji, wasze dziecko może być albo zdrowe, albo nosicielem, ale nie będzie chore na mukowiscydozę.
Jeśli jednak zarówno Ty, jak i Twój partner jesteście nosicielami mutacji genu CFTR, każde wasze dziecko ma 25-procentowe ryzyko urodzenia się z mukowiscydozą. Ważne jest jednak zrozumienie, że dziedziczenie genów jest procesem losowym. Nawet jeśli macie już zdrowe dzieci, nie gwarantuje to, że kolejne dziecko również będzie zdrowe. Każde ciąża jest niezależnym zdarzeniem genetycznym, a prawdopodobieństwo wystąpienia mukowiscydozy pozostaje takie samo dla każdego dziecka.
Na przykład, jeśli masz trójkę zdrowych dzieci, może to wynikać z tego, że w przypadku każdej ciąży „szczęśliwie” nie doszło do przekazania dwóch zmienionych kopii genu CFTR. Jednak przy kolejnej ciąży ryzyko pozostaje identyczne: 25% szans na dziecko chore, 50% szans na dziecko będące nosicielem i 25% szans na dziecko, które nie jest ani chorym, ani nosicielem. Dlatego ważne jest, aby w przypadku obaw skonsultować się z lekarzem lub specjalistą genetykiem, szczególnie jeśli w rodzinie występowały już przypadki mukowiscydozy.


Warto również podkreślić, że badania genetyczne mogą pomóc w ocenie ryzyka. Jeśli nie masz pewności, czy jesteś nosicielem mutacji genu CFTR, możesz wykonać odpowiednie testy. W Polsce dostępne są badania genetyczne w kierunku nosicielstwa, które mogą potwierdzić lub wykluczyć obecność mutacji. Jeśli okazałoby się, że zarówno Ty, jak i Twój partner jesteście nosicielami, możecie skorzystać z dodatkowych opcji diagnostycznych, takich jak diagnostyka prenatalna (np. amniopunkcja) lub metody wspomaganego rozrodu, takie jak diagnostyka genetyczna przed implantacją (PGD).
Podsumowując, fakt, że Twoje obecne dzieci są zdrowe, nie wyklucza możliwości, że kolejne dziecko może być chore na mukowiscydozę. Ryzyko to zależy od statusu genetycznego rodziców. Jeśli masz wątpliwości lub obawy związane z tym zagadnieniem, najlepszym rozwiązaniem jest skonsultowanie się z Poradnią Genetyczną lub lekarzem, który pomoże Ci zrozumieć sytuację i zaproponuje odpowiednie badania. Dzięki temu możesz podejmować świadome decyzje dotyczące planowania rodziny i minimalizować ryzyko związane z dziedziczeniem chorób genetycznych.
Lista poradni genetycznych w Polsce wykonujących konsultacje i badania w kierunku mukowiscydozy oraz innych chorób genetycznych.
Poradnia Genetyczna Zakładu Genetyki Klinicznej UM
ul. Waszyngtona 17
15-274 Białystok
tel.: (0-85) 745-08-01
NZOZ Podlaskie Centrum Genetyki Klinicznej GENETICS
ul. Parkowa 14/84
15-224 Białystok
tel.: ( 0-85) 742-64-26
Rejestracja telefoniczna


Poradnia Genetyczna, SPZOZ Wojewódzki Szpital Zespolony
im. J. Śniadeckiego
ul. Warszawska 15
15-062 Białystok
tel.: (0-85) 748-87-00 wew. 745
Poradnia Genetyczna Katedry i Zakładu Genetyki Klinicznej AM
ul. Marii Skłodowskiej-Curie 9
85-094 Bydgoszcz
tel.:(0-52) 585-43-67
Rejestracja telefoniczna
Poradnia Genetyczna
Katedry i Zakładu Biologii i Genetyki UM
ul. Dębinki 7
80-210 Gdańsk
tel.: (0-58) 349-34-68
Rejestracja telefoniczna
Poradnia Genetyczna
Górnośląskie Centrum Zdrowia Dziecka SUM
ul. Medyków 16
40-752 Katowice
tel.:(0-32) 207-16-41
Rejestracja telefoniczna
Poradnia Genetyczna Zakładu Genetyki Klinicznej Polsko-Amerykański Instytut Pediatrii UJ
ul. Wielicka 265
30-683 Kraków
tel.: (0-12) 658-20-11
NZOZ Poradnia Genetyczna Kostyk i Kruczek Spółka Partnerska Lekarzy
ul. Wieniawskiego 64
31-436 Kraków
tel.: (0-12) 418-81-60, fax: (0-12) 418-81-61
www.poradniagenetyczna.pl
Poradnia Genetyczna Zakładu Genetyki Medycznej UM SP Szpital Wojewódzki im. Jana Bożego
ul. Piłsudskiego 11
20-093 Lublin
tel.: (0-81) 532-05-35
Rejestracja telefoniczna
Poradnia Genetyczna Katedry Genetyki Medycznej i Zakładu Genetyki Medycznej Instytut Endokrynologii UM
ul. Sterlinga 5
91-425 Łódź
tel.: (0-42) 632-27-42
Rejestracja telefoniczna
Poradnia Genetyczna Centrum Zdrowia Matki Polki
ul. Rzgowska 281/289
93-338 Łódź
tel.: (0-42) 271-11-31
Rejestracja telefoniczna i osobista
Poradnia Genetyczna NZOZ „GENOS”
ul. Piotrkowska 204/210
90-338 Łódź
tel. (0-42) 611-63-11
Poradnia Genetyczna, Samodzielny Zespół Publicznych Zakładów Opieki Zdrowotnej im. „Dzieci Warszawy” w Dziekanowie Leśnym
ul. M.Konopnickiej 65
05-092 Łomianki
tel.: (0-22) 765-71-73
Rejestracja telefoniczna
Poradnia Genetyczna Woj. Specjalistycznego Szpitala Dziecięcego
ul. Żołnierska 18
10-560 Olsztyn
tel.: (0-81) 539-32-00,539-32-01
Rejestracja telefoniczna
Godziny przyjęć: wtorki 9:00 – 15:00
Poradnia Genetyczna
Centrum Genetyki Medycznej NZOZ
ul. Grudzieniec 4
60-823 Poznań
tel.: (0-61) 852-73-32, 848-40-38
Rejestracja telefoniczna
Poradnia Genetyczna
SP ZOZ nr 1
ul. Hetmańska 21
35-045 Rzeszów
tel.: (0-17) 853-52-81, wew. 352
Rejestracja telefoniczna
Poradnia Genetyczna
SPSK Nr 2
ul. Połabska 4
70-115 Szczecin
tel.: (0-91) 466-15-65
Rejestracja telefoniczna
Godziny przyjęć: poniedziałek-piątek 8:00 – 12:00
Poradnia Genetyczna, Zakładu Genetyki Medycznej Instytut-Pomnik Centrum Zdrowia Dziecka
Al. Dzieci Polskich 20
04-736 Warszawa-Międzylesie
tel.: (0-22) 327-71-38
Rejestracja telefoniczna
Poradnia Genetyczna, Zakładu Genetyki Medycznej Instytut Matki i Dziecka
ul. Kasprzaka 17a6
01-211 Warszawa
tel.: (0-22) 327-71-38
Rejestracja telefoniczna
Poradnia Genetyczna, Zakładu Genetyki, Instytut Psychiatrii i Neurologii
Al. Sobieskiego 1/9
02-957 Warszawa
tel.: (0-22) 458-26-10, 458-28-56
Rejestracja telefoniczna
Samodzielny Publiczny Dziecięcy Szpital Kliniczny
Poliklinika II
Poradnia genetyczna dla dzieci
ul. Działdowska 1
01-184 Warszawa
tel. (0-22) 45-232-67
Rejestracja telefoniczna
Poradnia Genetyczna
Zakładu Genetyki Medycznej
Katedra i Zakład Patofizjologii AM
ul. Marcinkowskiego 1
50-368 Wrocław
tel.: (0-71) 784-12-55, 784-27-25, 327-09-74
Godziny przyjęć: poniedziałek 11:00 – 18:00
wtorek, czwartek, piątek 9:00 – 14:00
Jeżeli nie znalazłeś poradni w swojej okolicy lub znasz poradnię specjalizującą się poradnictwem i diagnozowaniem w kierunku mukowiscydozy, której nie ma na powyższej liście, to skontaktuj się z nami pod adresem [email protected]
Nie wszystkie mutacje genu CFTR (Cystic Fibrosis Transmembrane Conductance Regulator) prowadzą do rozwoju klasycznej mukowiscydozy. Gen CFTR koduje białko odpowiedzialne za transport jonów chlorkowych przez błony komórkowe, a jego mutacje mogą mieć różnorodne konsekwencje kliniczne. W zależności od rodzaju i lokalizacji mutacji, ich wpływ na funkcję białka CFTR może być różny – od całkowitej utraty funkcji po delikatne zaburzenia. Dlatego też nie każda mutacja w genie CFTR wiąże się z wystąpieniem pełnego spektrum objawów mukowiscydozy. Poniżej omówimy szczegółowo różne scenariusze związane z mutacjami CFTR oraz ich znaczenie kliniczne.
1. Klasyczna mukowiscydoza
Klasyczna mukowiscydoza to ciężka, multisystemowa choroba genetyczna, która występuje, gdy osoba dziedziczy dwie patogenne mutacje genu CFTR – po jednej od każdego z rodziców. Patogenne mutacje są takimi, które powodują znaczną utratę lub całkowitą nieprawidłowość funkcji białka CFTR. Przykładem najbardziej powszechnej mutacji jest F508del , która należy do klasy II mutacji i skutkuje nieprawidłowym transportem białka CFTR do błony komórkowej. Osoby z klasyczną mukowiscydozą wykazują charakterystyczne objawy, takie jak nawracające infekcje dróg oddechowych, przewlekłe zaparcia, niedobory enzymów trzustkowych, problemy z przybieraniem na wadze oraz inne objawy obejmujące wiele układów narządów. Diagnoza klasycznej mukowiscydozy opiera się na stwierdzeniu dwóch patogennych mutacji genu CFTR oraz dodatniego wyniku testu potowego (podwyższone stężenie jonów chlorkowych w pocie).
2. CFSPID (Cystic Fibrosis Screen Positive, Inconclusive Diagnosis)
W trakcie badań przesiewowych u noworodków czasami wykrywa się obecność mutacji o nieznanych konsekwencjach klinicznych . Jest to sytuacja określana jako CFSPID (Cystic Fibrosis Screen Positive, Inconclusive Diagnosis). Oznacza to, że dziecko ma jedną lub dwie mutacje w genie CFTR, ale ich wpływ na zdrowie nie jest jeszcze jasny. W niektórych przypadkach dzieci z CFSPID pozostają zdrowe przez całe życie i nie rozwijają ani mukowiscydozy, ani chorób towarzyszących tej chorobie. W innych przypadkach może jednak dojść do rozwoju mukowiscydozy lub chorób związanych z mutacjami CFTR (np. CFTR-RD).


CFSPID wymaga regularnego monitorowania i dalszych badań, aby ocenić, czy u dziecka pojawią się objawy sugerujące rozwój mukowiscydozy lub innych zaburzeń. Rodzice w Polsce są informowani o rodzaju wykrytych mutacji, a list z wynikami laboratoryjnymi zawiera informację, czy mutacja jest patogenna (chorobotwórcza) czy ma nieznane konsekwencje kliniczne . W przypadku CFSPID ważne jest ścisłe obserwowanie stanu zdrowia dziecka i współpraca z lekarzem specjalistą.
3. Atypowa mukowiscydoza
Atypowa mukowiscydoza, znana również jako nietypowa lub nieklasyczna mukowiscydoza, to łagodniejsza postać choroby, która występuje u osób z dwoma mutacjami genu CFTR , ale z mniej nasilonymi objawami niż w klasycznej mukowiscydozie. Osoby z atypową mukowiscydozą mają zwykle jedną ciężką mutację klasy I lub II (np. F508del) oraz jedną łagodniejszą mutację lub nieprawidłowość powtórzeń trinukleotydów. Łagodniejsze mutacje mogą częściowo zachować funkcję białka CFTR, co tłumaczy łagodniejszy przebieg choroby.
Objawy atypowej mukowiscydozy mogą dotyczyć tylko jednego lub dwóch układów narządów, takich jak układ oddechowy lub żołądkowo-jelitowy. Na przykład, pacjenci mogą doświadczać przewlekłego kaszlu, nawracających infekcji płuc lub przewlekłego zapalenia trzustki, ale bez pełnego spektrum objawów klasycznej mukowiscydozy. Atypowa mukowiscydoza często pozostaje nierozpoznana przez wiele lat, ponieważ jej objawy mogą przypominać inne schorzenia, takie jak astma, przewlekła obturacyjna choroba płuc (POChP) czy przewlekłe zaparcia.
4. CFTR-RD (CFTR-Related Disorders)
CFTR-RD (ang. CFTR-Related Disorders ) to grupa zaburzeń spowodowanych mutacjami w genie CFTR, które nie spełniają pełnych kryteriów diagnostycznych mukowiscydozy. CFTR-RD charakteryzują się występowaniem pojedynczych objawów związanych z mutacjami CFTR, ale nie są one wystarczające, aby mówić o pełnoprawnej mukowiscydozie. Przykładami CFTR-RD są:
- Przewlekłe zaparcia lub biegunki związane z zaburzeniami motoryki jelit.
- Przewlekłe zapalenie trzustki , które może prowadzić do bólu brzucha, nudności i wymiotów.
- Bezpłodność u mężczyzn spowodowana wrodzoną aplazją przewodów nasieniowodów (CBAVD).
- Problemy z płodnością u kobiet , które mogą wynikać z gęstej wydzieliny w szyjce macicy, utrudniającej ruch plemników.
CFTR-RD często dotyczą tylko jednego lub dwóch układów narządów i są łagodniejsze niż klasyczna mukowiscydoza. Diagnoza CFTR-RD opiera się na identyfikacji mutacji w genie CFTR oraz ocenie objawów klinicznych. Leczenie jest dostosowane do indywidualnych potrzeb pacjenta i obejmuje fizjoterapię oddechową, suplementację enzymów trzustkowych, antybiotyki i inne metody wspomagające.
5. Mutacje niepatogenne
Istnieją również mutacje w genie CFTR, które nie wywołują objawów mukowiscydozy . Są to tzw. mutacje niepatogenne , które nie wpływają na funkcję białka CFTR w sposób istotny dla zdrowia. Osoby z takimi mutacjami pozostają zdrowe i nie rozwijają mukowiscydozy ani innych chorób związanych z mutacjami CFTR. Wykrycie takiej mutacji podczas badań genetycznych nie wymaga interwencji medycznej ani monitorowania, ponieważ nie niesie ryzyka wystąpienia objawów choroby.
6. Różnice między mutacjami CFTR
Mutacje w genie CFTR są klasyfikowane na sześć klas, w zależności od mechanizmu ich działania i wpływu na funkcję białka CFTR:
- Klasa I : Brak produkcji białka CFTR.
- Klasa II : Nieprawidłowy transport białka CFTR do błony komórkowej (np. mutacja F508del).
- Klasa III : Utrata funkcji kanału jonowego.
- Klasa IV : Zmniejszona przepuszczalność kanału jonowego.
- Klasa V : Zmniejszone wytwarzanie białka CFTR.
- Klasa VI : Przyspieszona degradacja białka CFTR.
Mutacje należące do klas I–III są zwykle bardziej patogenne i prowadzą do ciężkich objawów mukowiscydozy. Mutacje z klas IV–VI są mniej nasilone i mogą powodować łagodniejsze zaburzenia, takie jak CFTR-RD lub atypowa mukowiscydoza.
Podsumowanie
Nie wszystkie mutacje genu CFTR prowadzą do rozwoju klasycznej mukowiscydozy. Ich wpływ na zdrowie zależy od rodzaju mutacji, stopnia uszkodzenia białka CFTR oraz liczby zmienionych alleli. Klasyczna mukowiscydoza występuje, gdy osoba dziedziczy dwie patogenne mutacje genu CFTR. CFSPID to sytuacja, w której wykrywa się mutacje o nieznanych konsekwencjach klinicznych, co wymaga dalszego monitorowania. Atypowa mukowiscydoza i CFTR-RD to łagodniejsze postacie zaburzeń związanych z mutacjami CFTR, które mogą dotyczyć jednego lub dwóch układów narządów. Istnieją również mutacje niepatogenne, które nie wywołują żadnych objawów choroby. Rozumienie różnic między tymi kategoriami jest kluczowe dla właściwej diagnozy i leczenia pacjentów z mutacjami CFTR.
Badanie chlorków w pocie, znane również jako test potowy , jest jednym z kluczowych narzędzi diagnostycznych w podejrzeniu mukowiscydozy. Wynik tego badania opiera się na pomiarze stężenia jonów chlorkowych w wydzieliny potowej. W przypadku osób z mukowiscydozą obserwuje się znacznie podwyższone poziomy chlorków w pocie, co wynika z zaburzeń transportu jonów przez błony komórkowe spowodowanych mutacjami w genie CFTR (Cystic Fibrosis Transmembrane Conductance Regulator). Jednak wysoki poziom chlorków w pocie nie występuje wyłącznie w mukowiscydozie – może być również związany z innymi chorobami lub stanami patologicznymi. Dlatego test potowy jest tylko jednym elementem szerszego procesu diagnostycznego, często uzupełnianego badaniami genetycznymi i klinicznymi.
Mukowiscydoza
Mukowiscydoza jest główną przyczyną podwyższonego poziomu chlorków w pocie. W tej chorobie genetycznej mutacje genu CFTR prowadzą do zaburzeń transportu jonów chlorkowych, co skutkuje gromadzeniem się gęstej wydzieliny w różnych narządach, takich jak płuca, trzustka czy jelita. Test potowy jest uważany za złoty standard w diagnostyce mukowiscydozy, a jego wynik jest interpretowany w połączeniu z innymi danymi, takimi jak objawy kliniczne i wyniki badań genetycznych. Od 2009 roku w Polsce test potowy jest najczęściej wykonywany u noworodków, u których wynik badań przesiewowych wskazuje na ryzyko mukowiscydozy. Może być również stosowany u dzieci i dorosłych, u których występują objawy sugerujące tę chorobę.
Inne przyczyny podwyższonego poziomu chlorków w pocie
Chociaż podwyższony poziom chlorków w pocie jest charakterystyczny dla mukowiscydozy, istnieje wiele innych sytuacji, w których można zaobserwować podobne wyniki. Oto najważniejsze przykłady:


1. Niedoczynność kory nadnerczy
Niedoczynność kory nadnerczy, zwana również chorobą Addisona , to stan, w którym nadnercza nie produkują wystarczającej ilości hormonów kortyzolu i aldosteronu. Aldosteron odgrywa kluczową rolę w regulacji równowagi elektrolitów, w tym jonów sodu i chlorków. Niedobór tego hormonu może prowadzić do zwiększonego wydalania chlorków w pocie, co może fałszywie sugerować mukowiscydozę.
2. Anoreksja
Osoby cierpiące na anoreksję mogą wykazywać podwyższone poziomy chlorków w pocie z powodu niedożywienia i zaburzeń metabolicznych. Niedożywienie wpływa na równowagę elektrolitów w organizmie, co może prowadzić do zmian w składzie potu.
3. Dysautonomia
Dysautonomia, czyli dysfunkcja układu autonomicznego, obejmuje grupę zaburzeń, które wpływają na kontrolę funkcji organizmu, takich jak regulacja temperatury ciała, ciśnienia krwi i wydzielania potu. W niektórych postaciach dysautonomii, takich jak neuropatia autonomiczna , może dochodzić do zaburzeń wydzielania potu, co skutkuje podwyższonym poziomem chlorków.
4. Dysplazja ektodermalna
Dysplazja ektodermalna to rzadka choroba genetyczna, która wpływa na rozwój tkanek pochodzących z ektodermy, takich jak skóra, włosy, zęby i gruczoły potowe. Osoby z dysplazją ektodermalną mogą mieć nieprawidłowo funkcjonujące gruczoły potowe, co prowadzi do zmian w składzie potu, w tym podwyższonego stężenia chlorków.
5. Eczema
Eczema, czyli przewlekłe zapalenie skóry, może również wpływać na skład potu. Zapalenie skóry i reakcje immunologiczne związane z eczemą mogą prowadzić do zmian w wydzielaniu potu, co czasami skutkuje podwyższonym poziomem chlorków.
6. Fukozydoza
Fukozydoza to rzadka choroba metaboliczna, która wpływa na metabolizm węglowodanów. Chociaż jest to bardzo rzadkie zaburzenie, może prowadzić do zmian w składzie potu, w tym podwyższonego stężenia chlorków.
7. Niedobór dehydrogenazy glukozo-6-fosforanowej (G6PD)
Niedobór G6PD to dziedziczna choroba metaboliczna, która wpływa na zdolność erytrocytów do ochrony przed stresem oksydacyjnym. Osoby z tym niedoborem mogą wykazywać różne objawy metaboliczne, w tym zmiany w składzie potu.
8. Choroba von Gierkego
Choroba von Gierkego to rodzaj glikogenozy, która wpływa na magazynowanie glikogenu w wątrobie i nerkach. Zaburzenia metaboliczne związane z tą chorobą mogą prowadzić do zmian w równowadze elektrolitów, co może wpływać na wynik testu potowego.
9. Niedoczynność przytarczyc
Niedoczynność przytarczyc prowadzi do obniżenia poziomu wapnia i fosforu w organizmie, co może wpływać na równowagę elektrolitów. W niektórych przypadkach może to prowadzić do podwyższonego poziomu chlorków w pocie.
10. Niedoczynność tarczycy
Niedoczynność tarczycy, czyli hipotyreozę, charakteryzuje niski poziom hormonów tarczycy, co wpływa na metabolizm całego organizmu. Zaburzenia metaboliczne mogą prowadzić do zmian w składzie potu.
11. Niedożywienie
Niedożywienie z różnych przyczyn, takich jak długotrwałe choroby, zaburzenia odżywiania lub przewlekłe stany zapalne, może prowadzić do zaburzeń równowagi elektrolitów, co może wpływać na wynik testu potowego.
12. Moczówka prosta
Moczówka prosta to stan, w którym nerki wydalają zbyt dużą ilość wody, co prowadzi do odwodnienia i zaburzeń równowagi elektrolitów. Może to wpływać na skład potu, w tym poziom chlorków.
13. Postępująca cholestaza G6PD
Cholestaza to zaburzenie odpływu żółci z wątroby, które może prowadzić do zaburzeń metabolicznych i zmian w równowadze elektrolitów. W niektórych przypadkach może to wpływać na wynik testu potowego.
Podsumowanie
Podwyższony poziom chlorków w pocie jest charakterystycznym objawem mukowiscydozy, ale może również występować w innych chorobach i stanach patologicznych. Dlatego test potowy należy interpretować w kontekście pełnego obrazu klinicznego pacjenta, w tym objawów, historii choroby i wyników dodatkowych badań, takich jak badania genetyczne. Rozumienie różnych przyczyn podwyższonego poziomu chlorków w pocie jest kluczowe dla właściwej diagnozy i uniknięcia błędnych interpretacji wyników.
Test potowy służy do pomiaru ilość chlorków w pocie. Osoby dotknięte mukowiscydozą mogą mieć od dwóch do pięciu razy większą ilość chlorków w pocie.
Referencyjną metodą pomiaru ilości chlorków w pocie w mukowiscydozie jest klasyczny test potowy – ilościowa jonoforeza pilokarpinowa. Alternatywną dla jonoforezy pilokarpinowej jest test konduktometryczny, który pozwala uzyskać wynik w krótszym czasie, również u bardzo małych dzieci.


Test chlorków w pocie (test potowy) jest istotnym badaniem w diagnostyce mukowiscydozy. Rzadko, ale jednak możliwe są fałszywie ujemne, negatywne wyniki testu potowego w mukowiscydozie. Czyli mimo mukowiscydozy, wyniki będą „w normie”.
Takie wyniki możemy otrzymać między innymi w przypadku:
- niektórych mutacji patogennych (odpowiedzialnych za mukowiscydozę) oraz mutacji o niejasnych konsekwencjach klinicznych, np. 3849+10kbC->T,
- obrzęków obwodowych, zwłaszcza u niemowląt z hipoproteinemią,
- dużego niedożywienia,
- błędów technicznych sprzętu lub nieprawidłowego sposobu przeprowadzenia badania,
- stosowania mineralokortykosteroidów.
Zobacz też „Przyczyny dodatniego testu potowego (podwyższonych chlorków) mimo braku mukowiscydozy„.


W Polsce test potowy można wykonać już u małych dzieci – noworodków urodzonych w terminie, powyżej 10 dnia życia i masie ciała powyżej 2 kg (są odstępstwa od tej reguły u dzieci z podejrzeniem mukowiscydozy w wyniku niedrożności smółkowej).


Test potowy w diagnostyce mukowiscydozy nie wymaga specjalnego przygotowania, dziecko nie musi być na czczo. Przed wykonaniem tego testu dziecko może jeść, pić i ćwiczyć, jak zwykle oraz kontynuować przyjmowanie jakichkolwiek leków.
Najczęściej zaleca się, by nie kremować rąk i nóżek u noworodka 24h przed wykonywaniem badania.
Badanie jest czasochłonne. Warto zabrać zabawki, które zajmą uwagę dziecka przez czas trwania badania.


Górną granicą ilości chlorków w pocie to wynik 29 mmol/l, a wynikiem prawidłowym każdy od 0 do 29 mmol/l włącznie.
Wartości 30-59 mmol/l wskazują na niejednoznaczne wyniki i na podstawie jedynie testu potowego nie można potwierdzić lub wykluczyć mukowiscydozy. Najczęściej w takim przypadku wykonuje się rozszerzone badania genetyczne.
Wartości powyżej 60 mmol/l mogą wskazywać na mukowiscydozę lub fałszywie dodatni wynik testu potowego.


Badanie przeznabłonkowej różnicy potencjałów w błonie śluzowej nosa (w języku angielskim Nasal Transepithelial potential difference lub NPD) to użyteczne narzędzie diagnostyczne w przypadku niejednoznacznych wyników badań diagnostycznych w kierunku mukowiscydozy.
Badanie polega na pomiarze różnicy potencjałów, tj. ładunku na powierzchni nabłonka dróg oddechowych w nosie w porównaniu z płynem śródmiąższowym. Osoby z mukowiscydozą mają znacznie bardziej ujemną powierzchnię błony śluzowej nosa niż normalnie, ze względu na zwiększone wchłanianie sodu.
Badanie NPD wykonuje się in vivo, czyli na pacjencie, w odróżnieniu od badania ICM. Badanie NPD jest bezpieczne i nieinwazyjne dla pacjenta.


Badanie ICM z ang. Intestinal current measurement.
Podobnie jak badanie przeznabłonkowej różnicy potencjałów w błonie śluzowej nosa (NPD), ICM może być przydatne w diagnozowanie mukowiscydozy w przypadku niejednoznacznych wyników innych badań diagnostycznych. W odróżnieniu od NPD, badanie ICM jest dość łatwe do wykonania w każdym wieku, także u niemowląt.
Badanie polega na pobraniu komórek błony śluzowej odbytu lub jelita czczego. Pobrane komórki już w warunkach laboratoryjnych umieszcza się komorze Ussinga, która służy do pomiaru epitelialnego transportu jonów.


